喜讯!仅用 59天,0 发补快速获得 FDA 510 (k) 批文!
喜讯!
仅用 59天,0 发补快速获得 FDA 510 (k) 批文
近日,从美国 FDA 传来重磅好消息!
由龙德承接的双波长外科激光手术器械 FDA 510 (k)项目,全程仅用时 59天,再添零发补一次性顺利完成 FDA 审评,取得 510 (k) 上市准许,交出又一份高质量海外注册标杆案例。
FDA 510 (k) 作为美国 Ⅱ 类医疗器械主流上市申报路径,核心是论证申报产品与等同 Predicate 器械具备实质等同性。审评会对产品适应症、性能验证、风险管理、技术文档、标签说明书等多维度进行严格核查。
行业内 510 (k) 项目收到 FDA 发补意见属于普遍情况,实现零发补直接通关,对前期申报策略、全套证据链完整性、文档合规性都提出极高的要求。
本次申报的为Ⅱ 类有源激光外科手术器械,产品具备双波长配置,并搭载温度监控系统。产品可通过接触 / 非接触模式输出激光作用于软组织,覆盖多科室临床应用场景,可用于软组织切开、切除、汽化、消融、止血凝固等外科操作;同时可针对大隐静脉反流相关的静脉曲张病症开展对应治疗。本次提交为 Traditional 传统型 510 (k) 申报路径。
在项目执行阶段,龙德与客户研发、质量团队深度协同,全流程把控申报质量:
✅ 等同器械策略研判:多维度筛选 Predicate 等同参照器械,充分梳理申报产品与参照器械之间的异同点,严谨完成实质等同性论证逻辑搭建;
✅ 全链条技术资料构建,严格对标 FDA 对应行业指南以及 21 CFR 法规要求,完成全套 eSTAR 申报资料包撰写、整合;
✅ 多轮模拟审评内审,站在 FDA 审评视角,针对适应症表述、性能证据、软件考量、风险分析、说明书标签开展逐项核查,提前闭环潜在疑问点;
该项目于 2026 年 9 月 1 日正式向 FDA 递交 510 (k) 申报资料,2026 年 10 月 30 日顺利取得 510 (k) 上市准许,自递交至获批全程仅用时 59天。FDA 审评过程中未出具任何补正问题,直接审评放行,再次达成 0 发补的亮眼结果,帮助客户高效拿到进入美国市场的准入凭证。
零发补的审评结果,既是对客户产品研发、质量管控水平的有力印证,也是我司海外注册策略规划、技术文档落地能力的实战检验。
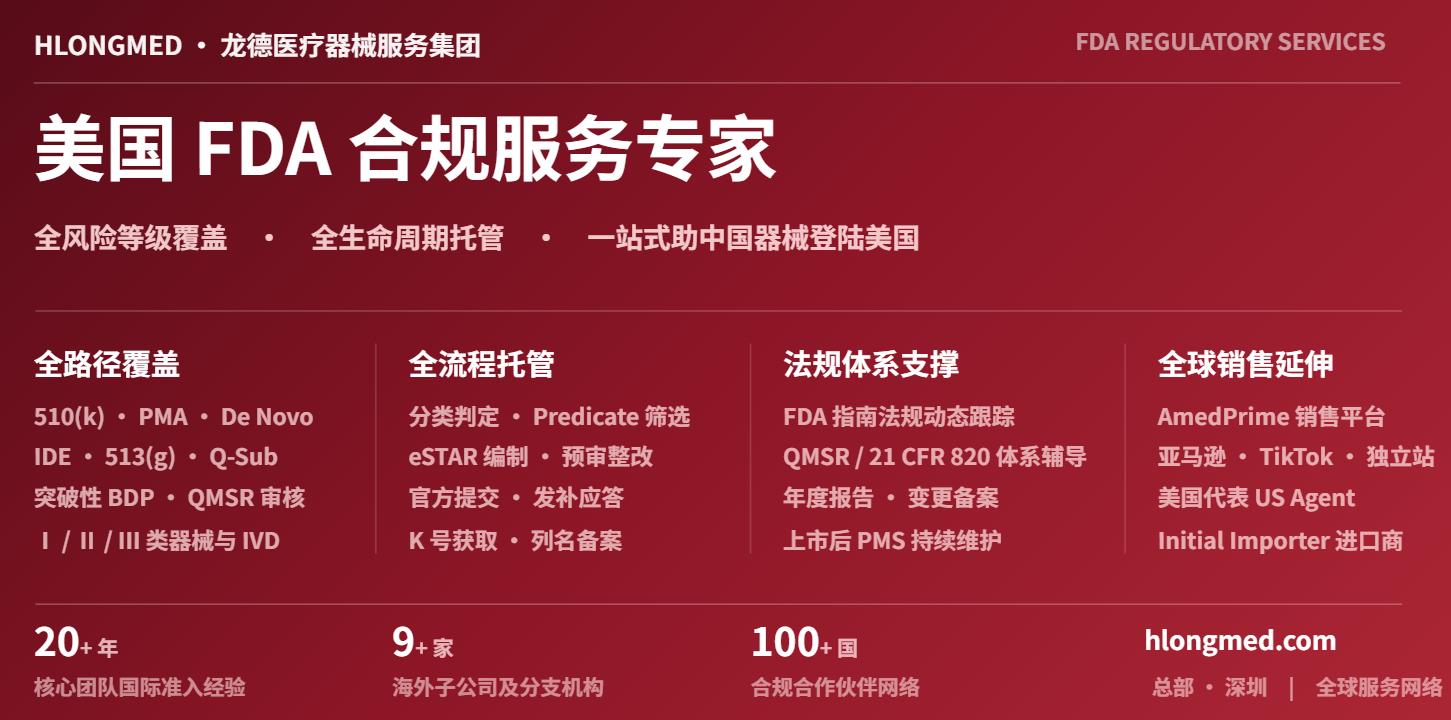
我司在 FDA 领域已形成覆盖全风险等级、全生命周期的合规服务矩阵:
✅ 全路径覆盖:提供 510 (k) 上市前通告、PMA 上市前批准、IDE 临床试验器械豁免、De Novo 分类请求、513 (g) 分类咨询、突破性BDP申请、QMSR工厂审核、美国合规策略分析等核心申报和合规服务,适配 Ⅰ、Ⅱ、Ⅲ 类器械及 IVD 体外诊断产品;
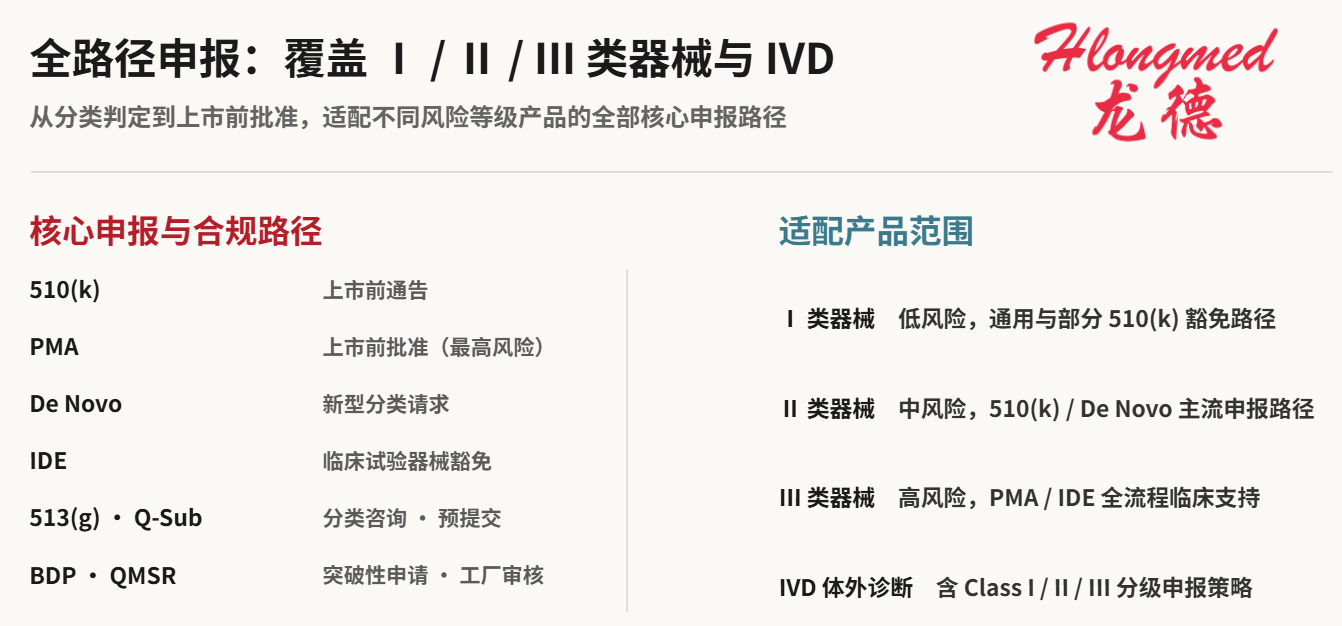
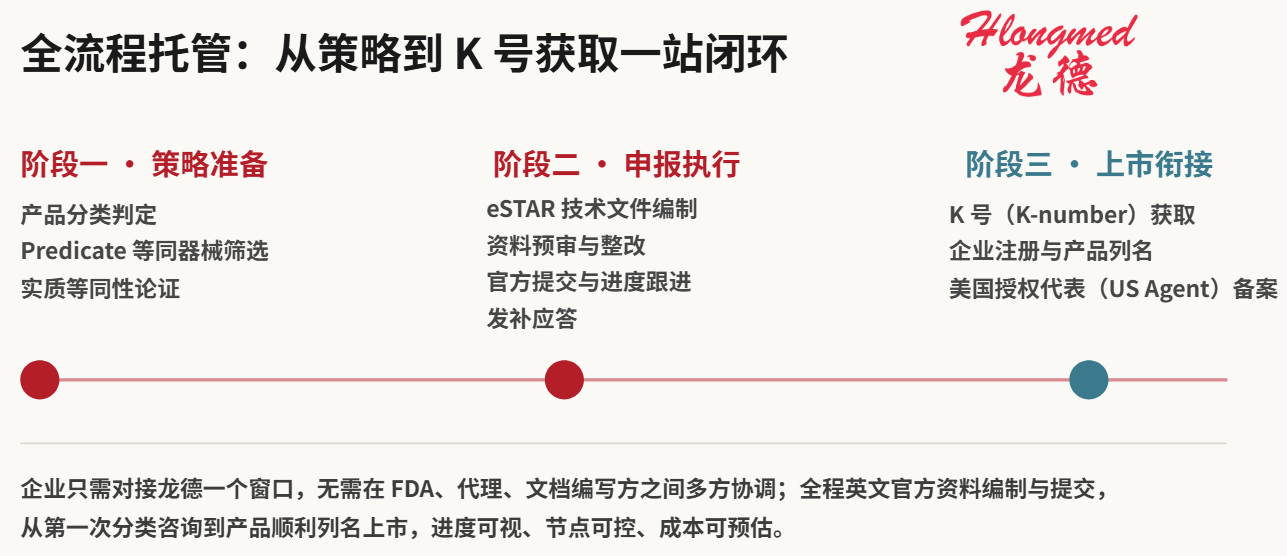
✅ 全流程托管:从产品分类判定、Predicate 等同器械筛选与实质等同性论证,到 eSTAR 技术文件编制、资料预审整改、官方提交与进度跟进、发补应答、K 号获取,并延伸至企业注册、产品列名与美国授权代表备案;
✅ 法规与体系支撑:持续跟踪 FDA 指南及法规更新,辅导企业建立符合 QMSR(21 CFR Part 820)的质量体系,衔接年度报告、变更备案、上市后研究等上市后合规维护;
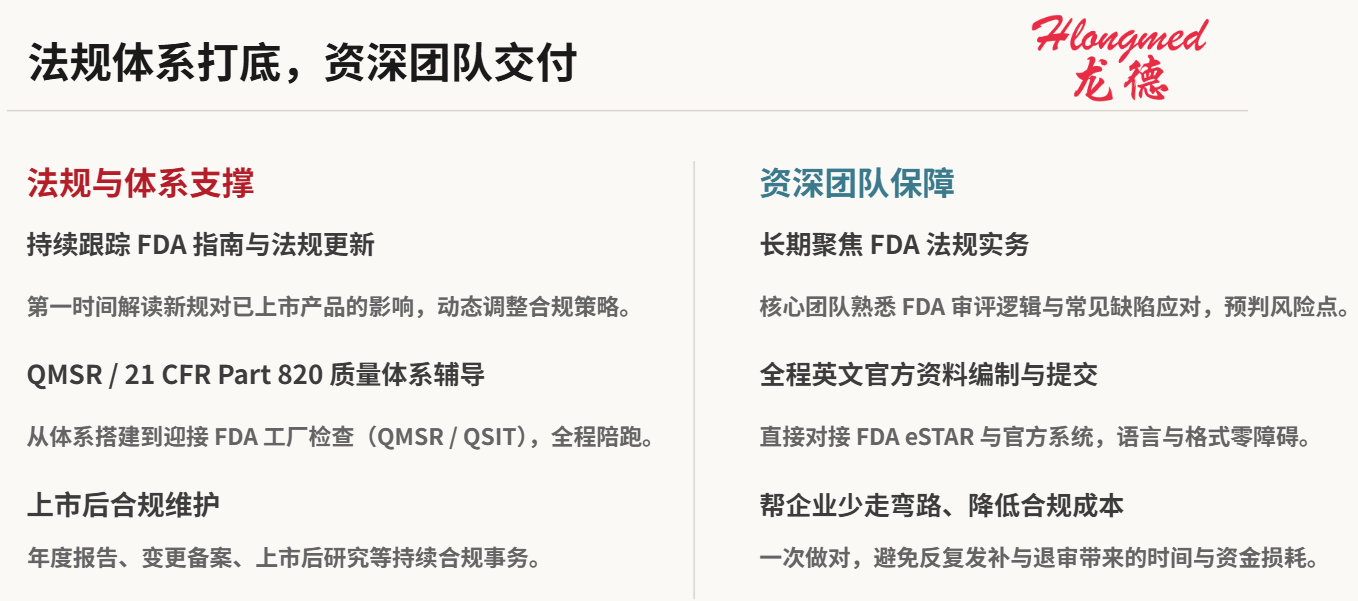
✅ 团队保障:核心团队长期聚焦 FDA 法规实务,熟悉审评逻辑与缺陷应对,全程英文官方资料编制与提交,帮助企业少走弯路、降低合规成本。
深耕医疗器械全球注册合规服务,我们持续积累 FDA 510 (k)、CE MDR 等多国医疗器械注册实战经验。
未来,我们将持续输出专业合规能力,助力更多国产医疗器械企业扬帆出海,快速开拓全球市场。